بیماری ذخیرهسازی گلیکوژن نوع VII (بیماری تارویی): گزارش موردی که نوعی از PFKM را ارائه میکند که قبلاً فقط در مدلهای سگ توضیح داده شده بود.

خلاصه
Glycogen storage disease type VII (GSD-VII), or Tarui disease, is a rare autosomal recessive disorder caused by biallelic loss-of-function variants in the PFKM ژن کد کننده ایزوفرم عضلانی فسفوفروکتوکیناز (PFK)، آنزیم کلیدی مسیر گلیکولیتیک. کمبود PFK متابولیسم گلیکوژن و گلوکز در ماهیچههای اسکلتی و گلبولهای قرمز را مختل میکند و باعث عدم تحمل ورزش، میالژی ناشی از فعالیت و میوگلوبینوری و در برخی موارد، ضعف عضلانی پروگزیمال ثابت و همچنین کم خونی همولیتیک میشود. ما یک مورد از یک زن ایتالیایی با تایید ژنتیکی GSD-VII را گزارش می کنیم که حامل واریانت نادرست هموزیگوت در PFKM (NM_000289.6:c.550C>T، p.Arg184Trp). این نوع قبلاً در سگهای Wachtelhund، یک مدل حیوانی خودبخودی از کمبود PFK، شناسایی شده بود، اما تاکنون هرگز در بیماران گزارش نشده است. مشخص شد که فعالیت PFK در عضله اسکلتی (PFKM) تا حد زیادی کاهش مییابد و تجزیه و تحلیل فراساختاری تجمع گلیکوژن و تغییر میتوکندری را نشان میدهد که از نقش بیماریزایی برای نوع شناساییشده حمایت میکند.
Introduction
Glycogen storage disease type VII (GSD-VII; OMIM #232800) or Tarui disease is a rare autosomal recessive metabolic myopathy due to biallelic pathogenic variants in the PFKM ژن (12q13.11) کد کننده ایزوفرم عضلانی فسفوفروکتوکیناز (PFK؛ EC 2.7.1.11). فسفوفروکتوکیناز فسفوریلاسیون فروکتوز-6-فسفات به فروکتوز-1،6-بیس فسفات را کاتالیز می کند، مرحله محدود کننده سرعت آبشار گلیکولیتیک. ایزوفرمهای بافتی خاص فسفوفروکتوکیناز نیز در کبد (ایزوفرم L) و پلاکتها/فیبروبلاستها (ایزوفرم P) یافت میشوند و به طور مستقل با PFKL (21q22.3) و PFKP (10p15.2) ژن، به ترتیب ().
در عضله اسکلتی، PFK به یک تترامر از زیرواحدهای M مونتاژ می شود، در حالی که در گلبول های قرمز، PFK به عنوان مخلوطی از پنج ایزوآنزیم تترامری (M4، M3L، M2L2، ML3، L4) تولید شده از ترکیب تصادفی زیر واحدهای M و L وجود دارد.).
این توضیح می دهد که چرا کمبود پروتئین PFKM به طور کامل فعالیت آنزیم PFK را در عضله از بین می برد، اما فقط تا حدی آن را در گلبول های قرمز کاهش می دهد، جایی که زیر واحد L جبران کمبود PFK را فراهم می کند. بنابراین، واضح است که چرا GSD-VII تظاهرات غالباً میوپاتیک را نشان می دهد، با توجه به اینکه بافت های غیر عضلانی عملکرد جزئی PFK را به دلیل بیان ایزوفرم های خاص بافت حفظ می کنند.; ).
این بیماری برای اولین بار توسط Tarui و همکاران در سال 1965 در گزارشی از سه خواهر و برادر ژاپنی مبتلا به عدم تحمل ورزش، ضعف عضلانی و افزایش فعالیت کراتین کیناز (CK) توصیف شد.از آن زمان تاکنون، بیش از 100 بیمار مبتلا به GSD-VII در سراسر جهان گزارش شده است که شیوع نامتناسب آن در افراد یهودی تبار اشکنازی مشاهده شده است.; ).
چهار فنوتیپ اصلی را می توان در GSD-VII متمایز کرد: 1) نوع شروع دوران کودکی با کرامپ های مرتبط با ورزش، میوگلوبینوری و کم خونی همولیتیک جبران شده. 2) نوع دیر شروع با ضعف عضلانی پروگزیمال ثابت و بدون علائم آشکار در هنگام فعالیت. 3) نوع نوزادی با افت فشار خون، میوپاتی پیشرونده، کاردیومیوپاتی و نارسایی تنفسی اولیه. 4) نوع همولیتیک بدون بیماری عضلانی آشکار.
تا به امروز، کمتر از 30 نوع بیماری زا شناخته شده است () در PFKM ژن ها، از جمله حذف، تکرار، درج، و تغییرات تک نوکلئوتیدی، شرح داده شده است. تشخیص بر اساس تظاهرات بالینی، نشان دادن کاهش فعالیت PFK در عضله یا گلبولهای قرمز، و تایید مولکولی توسط آنالیز توالییابی مستقیم یا نسل بعدی (NGS) از PFKM مناطق کدگذاری. بیوپسی عضلانی با رنگآمیزی هیستوشیمیایی فعالیت آنزیم PFK در ابتدا روش استاندارد طلایی برای تشخیص بیماری در نظر گرفته شد، اما این روش میتواند نتایج منفی کاذب ارائه دهد.).
کمبود PFK یک وضعیت کاملاً مستند در دامپزشکی است که در اسپرینگر اسپانیل انگلیسی، کوکر اسپانیل آمریکایی، ویپتس و واچتل هاوند رخ می دهد و با کم خونی همولیتیک و میوپاتی فعالیتی تظاهر می کند. نوع Missense در c.550C>T p.(Arg184Trp) در سگ PFKM ژن مسئول بیماری در Wachtelhunds (شناسایی یک نوع یکسان در یک بیمار انسانی همانطور که در گزارش حاضر شرح داده شده است نشان دهنده یک مشاهده بی سابقه در ادبیات است.
Case report
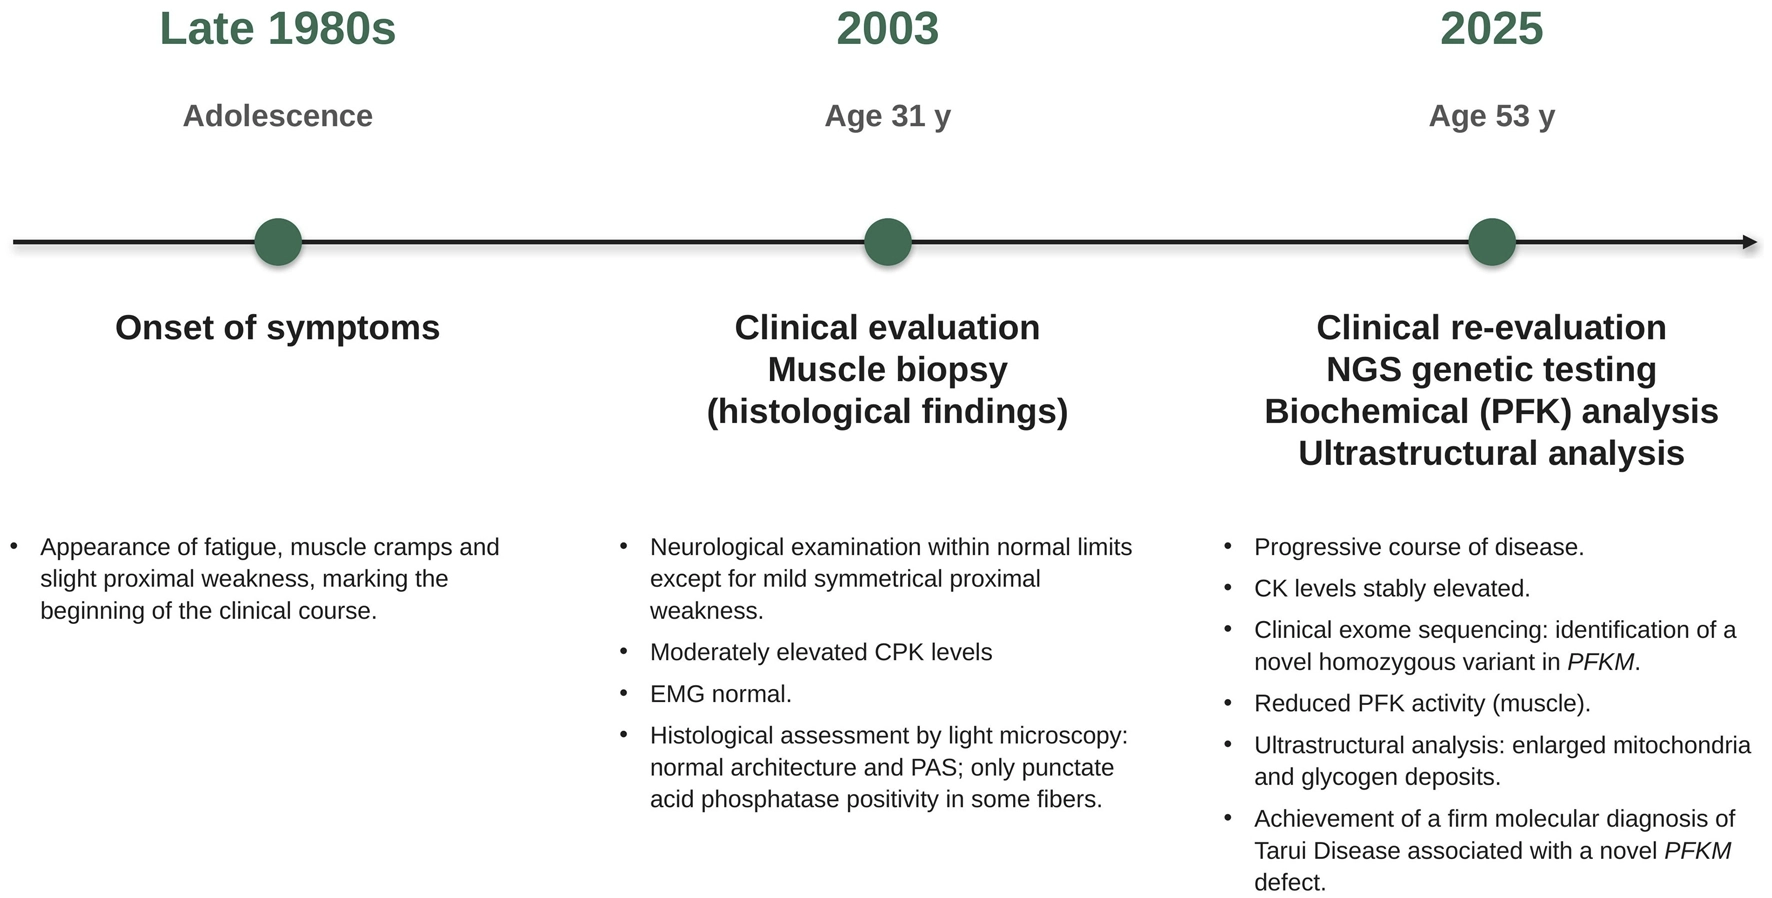
A 53-year-old Italian woman was referred to our Neuromuscular and Rare Diseases Unit for evaluation of persistent myalgia, easy fatigability, and exertional cramps that had been present since adolescence and gradually progressed over decades. Her symptoms worsened after prolonged walking, and she reported occasional gait unsteadiness. There was no history of myoglobinuria or dark urine. Cardiac involvement was excluded by standard electrocardiogram and echocardiography. Main clinical events in patient’s clinical history are available in Patient’s timeline (Figure 1).
والدین بیمار که از نظر بالینی تحت تأثیر قرار نگرفته اند، پسر عموی اول هستند. خواهر بیمار مبتلا به تاخیر رشد شناختی و حرکتی تشخیص داده شد، در حالی که برادرش ناتوانی ذهنی نشان داد.
اعضای خانواده حاضر به انجام آزمایشات بالینی و ژنتیکی نشدند و بنابراین اطلاعات بیشتری بدست نیامد. فامیل بودن والدین مشکوک به یک بیماری اتوزوم مغلوب بالقوه را در بیمار ایجاد کرد.
معاینه فیزیکی عمومی قابل توجه نبود. معاینه عصبی فقط ضعف خفیف عضله پروگزیمال متقارن (شورای تحقیقات پزشکی (MRC) درجه 4+/5) را در اندام فوقانی (دلتوئید، دوسر بازو و سه سر) و اندام تحتانی (ایلیوپس، چهارسر ران و همسترینگ) نشان داد. عملکردهای پیازی و چشمی دست نخورده بودند. رفلکس ها متقارن و حفظ می شوند. احساس دست نخورده بود. معاینه پوست هیچ بثورات یا بیش حرکتی مفاصل و هیچ بدشکلی را نشان نداد.
یک پانل کامل از آزمایشهای خون، شامل شمارش کامل سلولهای خون، آزمایشهای عملکرد کبد و کلیه، عملکرد تیروئید و نشانگرهای التهابی، در محدوده نرمال بود. کم خونی همولیتیک بر اساس بیلی روبین طبیعی، هاپتوگلوبین و تعداد رتیکولوسیت رد شد. اندازه گیری مستقیم فعالیت آنزیم PFK گلبول های قرمز انجام نشد، با توجه به اینکه تایید مولکولی در کار تشخیصی در اولویت بود و آزمایش فعالیت گلبول های قرمز PFK در زمینه فنوتیپ دیررس بدون همولیز آشکار به طور جهانی در دسترس نیست. اندازهگیریهای سریال CK مقادیر دائمی بالاتر از حد طبیعی (ULN) را با تشدید پس از ورزش نشان میدهند (آخرین مقدار 900 U/L؛ حداکثر مقدار تا 8000 U/L). لاکتات دهیدروژناز (LDH) گاهی اوقات افزایش می یابد.
الکترومیوگرافی (EMG)، از جمله مطالعات هدایت عصبی، غیرقابل توجه بود، بدون شواهدی از میتونی، فعالیت خود به خودی غیر طبیعی، یا تغییرات واحد حرکتی میوپاتیک.
بررسی هیستوپاتولوژیک بیوپسی عضله (عضله دلتوئید، در سن 31 سالگی انجام شد) ساختار عضله اسکلتی حفظ شده را نشان داد. میوفیبرها از نظر اندازه نسبتاً همگن به نظر میرسند، بدون انفیلترات التهابی قابل مشاهده، الیاف نکروزه، بزرگ شدن غیر طبیعی بافت همبند، یا انکلوزیون (Figures 2A,B). رنگ آمیزی PAS توزیع طبیعی گلیکوژن را در مایوفبرها تایید کرد (Figure 2C)، در حالی که رنگ آمیزی اسید فسفاتاز مثبت نقطه گذاری داخل سیتوپلاسمی را در زیر مجموعه ای از الیاف نشان داد (Figure 2D).
وخامت تدریجی بالینی و تداوم مقادیر بالا CK باعث ارزیابی مجدد مورد در واحد عصبی عضلانی ما شد.
توالی یابی اگزوم بالینی و به دنبال اولویت بندی واریانت ها در پانل مجازی از ژن های درگیر در میوپاتی های متابولیک، نادر (gnomAD MAF: 0.000682، تعداد هموزیگوت ها: 0) گونه هموزیگوت c.550C>T در اگزون 6 (NM_000289.6) را نشان داد.[–>PFKM ژنی که احتمالاً منجر به تغییر اسید آمینه p.(Arg184Trp) می شود (Figure 3A).
در دسترس بودن بیوپسی عضله اجازه می دهد تا تجزیه و تحلیل بیوشیمیایی و فراساختاری برای به دست آوردن یافته های جدید حمایت کننده از نقش بیماری زایی نوع شناسایی شده انجام شود.
تجزیه و تحلیل بیوشیمیایی فعالیت PFK انجام شده در بیوپسی عضله اسکلتی کاهش چشمگیری در فعالیت باقیمانده را نشان داد: 0.02 میکرومول در دقیقه / میلی گرم پروتئین در مقایسه با محدوده طبیعی 0.91±0.21 میکرومول در دقیقه / میلی گرم. فعالیت گلوکز-6-فسفات ایزومراز (GPI) که به عنوان مرجع استفاده می شود، تفاوتی بین بیمار (1.91 میکرومول در دقیقه / میلی گرم پروتئین) و گروه کنترل (2.22±0.60 میکرومول در دقیقه / میلی گرم) نشان نداد. سایر آنزیم های گلیکولیتیک نیز طبیعی بودند (Supplementary Figure S1).
تجزیه و تحلیل فراساختاری تجمع قابل توجهی از گلیکوژن آزاد را نشان داد که عمدتاً در ناحیه ساب سارکولمال قرار دارد و رسوبات اضافی در بخشهای بینفیبریلار و اینترامیوفیبریلار یافت میشود. میتوکندری های بزرگ نیز مشاهده شد، در حالی که حفظ معماری کریستالی طبیعی و مورفولوژی ماتریس. علاوه بر این، گرانولهای لیپوفوسین متعددی شناسایی شدند که تقریباً به طور مداوم در یک توزیع زیر ساقهای و اغلب با رسوبات گلیکوژن مرتبط هستند (Figure 4).
با استفاده از معیارهای ACMG/AMP، VUS هموزیگوت بهعنوان احتمالاً بیماریزا طبقهبندی شد (PS3، PM2، PP3_moderate).
بر اساس یافته های بالینی، بیوشیمیایی و ژنتیکی، تشخیص بیماری تارویی (GSD-VII) مشخص شد. بیمار در یک برنامه پیگیری بالینی ثبت نام می شود.
دستیابی به یک تشخیص قطعی پس از دههها درد عضلانی و خستگی غیرقابل توضیح به عنوان یک تسکین برای بیمار گزارش شد و توضیحی برای علائم او ارائه کرد. این تشخیص همچنین ارائه توصیههای غذایی و رفتاری عملی با هدف کاهش دفعات دورههای میالژی ناشی از فعالیت را ممکن کرد. علاوه بر این، بیمار از ارزش بالقوه گسترش غربالگری ژنتیکی به سایر اعضای خانواده مطلع شد، اما او و بستگانش ترجیح دادند این گزینه را دنبال نکنند. این حکم با توجه به ماهیت حساس و شخصی آزمایش ژنتیکی خانواده تایید شد.
Discussion
This report presents the first human patient with GSD-VII carrying a homozygous PFKM نوع p. (Arg184Trp) تا کنون فقط در سگ های Wachtelhund یافت شده است.
فنوتیپ بالینی بیمار با زیرگروه دیررس GSD-VII، با ضعف خفیف عضلانی پروگزیمال ثابت و میالژی ناشی از فعالیت بدون میوگلوبینوری یا همولیز مکرر مطابقت داشت. کمبود آنمی همولیتیک در بیمار ممکن است با حفظ فعالیت PFK در گلبول های قرمز توضیح داده شود، جایی که ایزوفرم های زیر واحد L تا حدی کمبود زیرواحد M را جبران می کند.; ).
با توجه به جنبه های مولکولی، Arg184 در مارپیچ آلفا پروتئین PFKM قرار دارد و در مهره داران بسیار حفظ می شود (Figure 3C). جایگزینی آرژنین با اسید آمینه حجیم تر و آبگریزتر تریپتوفان برای تغییر ساختار پروتئین محلی پیشنهاد شده است.). وقوع نوع یکسان در دو گونه از نظر تکاملی دور با تظاهرات فنوتیپی همپوشانی به شدت از بیماری زایی آن پشتیبانی می کند.
فامیلی مستند والدین و وضعیت نوع هموزیگوت با الگوی اتوزومال مغلوب توارث و هویت بر اساس نسب سازگار بود. اختلالات شناختی و حرکتی که در خواهر و برادر بیمار مشاهده می شود ممکن است منعکس کننده علل مستقل ژنتیکی یا پری ناتال باشد. بدون در نظر گرفتن، ارزیابی ژنتیکی مولکولی از خانواده گسترده تر ضروری است.
الگوی بافتشناسی میکروسکوپی نوری در GSD-VII بهطور کلاسیک توصیف شده است که با واکوئلهای زیر سارکولمال محصور نشده با تجمع گلیکوژن خارج لیزوزومی قابل تشخیص با رنگآمیزی PAS و در برخی موارد، با کسری از مواد PAS مثبت مقاوم به دیاستاز مربوط به اجسام پلی گلوکوزان توصیف شده است.; ; که احتمالاً منعکس کننده تجمع گلوکز-6-فسفات قبل از بلوک گلیکولیتیک است (با این حال، میزان این تغییرات می تواند بسیار متفاوت باشد. نمونهبرداریهای عضلانی در GSD VII اغلب تنها یک افزایش خفیف در گلیکوژن ساب سارکولمال را نشان میدهند که ساختار کلی عضله تا حد زیادی حفظ میشود. علاوه بر این، محتوای کل گلیکوژن عضلانی به طور قابل توجهی افزایش نمییابد، و اغلب با یک الگوی توزیع نرمال فقط کمی افزایش یافته یا در حد بالایی طبیعی ظاهر میشود.در بیمار ما، یافته های بافت شناسی که در سن 31 سالگی به دست آمد، ساختار عضلانی تا حد زیادی حفظ شده و هیچ ناهنجاری قابل توجهی را نشان داد.
ارزیابی مجدد اخیر مورد در مرکز ما و به دنبال آن آزمایش ژنتیکی، هموزیگوت c.550C>T p.(Arg184Trp) PFKM نوع آنالیز فراساختاری بیوپسی عضلانی را تحریک کرد که نشان دهنده تجمع قابل توجه گلیکوژن در بخش های ساب سارکولمال، اینترمیوفیبریلار و اینترامیوفیبریلار بود. مثبت بودن اسید فسفاتاز نقطهای و گرانولهای لیپوفوسین ساب سارکولمال احتمالاً نشاندهنده فعالسازی اتوفاژیک-لیزوزومی ثانویه مرتبط با ذخیرهسازی مزمن گلیکوژن است که مطابق با تغییرات لیزوزومی و میتوکندریایی است که قبلاً در کمبود PFK با شروع دیررس گزارش شده بود.فنوتیپ مورفولوژیکی خفیف با نوع نادرست p. (Arg184Trp) سازگار است، که فعالیت باقیمانده را حفظ می کند، برخلاف اشکال شدیدتر ناشی از واریانت های کوتاه. این با تجزیه و تحلیل بیوشیمیایی فعالیت فسفوفروکتوکیناز در بافت عضلانی تأیید شد، که به طور قانع کننده ای کمبود PFK را نشان داد.
این مورد نشان میدهد که چگونه استفاده کمکی از تجزیه و تحلیل ژنتیکی، بیوشیمی آنزیمی و میکروسکوپ الکترونی میتواند منجر به تشخیص قطعی شود، بهویژه در مواردی که بافتشناسی معمولی قطعی نیست.
تشخیص بالینی GSD-VII حتی برای پزشکان با تجربه نیز چالش برانگیز است. طیف فنوتیپی به تدریج گسترش می یابد و موارد بزرگسالی با بیماری طولانی مدت ممکن است به کاردیومیوپاتی هیپرتروفیک و فیبریلاسیون دهلیزی حمله ای مبتلا شوند.) که پیگیری قلبی را در بیماران با سابقه طولانی توجیه می کند. زیرا PFKM ناهمگنی آللی گسترده ای را بدون همبستگی ثابت بین ژنوتیپ و فنوتیپ نشان می دهد، فرآیند تشخیصی هنوز نیاز به ادغام داده های بالینی، بیوشیمیایی، بافت شناسی و مولکولی دارد.).
GSD-VII متعلق به گروه ناهمگن بالینی و علت شناختی میوپاتی های متابولیک است که تشخیص آن اغلب با همپوشانی علائم بالینی مانند میوگلوبینوری مکرر و عدم تحمل ورزش پیچیده می شود که می تواند در بیماری های ذخیره گلیکوژن، نقص اکسیداسیون اسیدهای چرب و اختلالات میتوکندریایی به دلیل آسیب به ریپیرین مشاهده شود.). با این حال، تظاهرات بالینی مختلف می تواند به تمایز بین این شرایط کمک کند. به عنوان مثال، بیماری های تارویی (GSD VII) و مک آردل (GSD V) تقریباً از نظر بالینی اشکال مشابه گلیکوژنوز عضلانی هستند. بیماران مک آردل دومین پدیده باد را نشان می دهند که اغلب با بارگیری کربوهیدرات تشدید می شود. کمبود PFK همچنین دارای ویژگی های خارج عضلانی است که در بیماری مک آردل وجود ندارد، مانند کم خونی همولیتیک جبران شده، اگرچه مورد ما نشان می دهد که ممکن است این جنبه وجود نداشته باشد. اگرچه سرنخهای بالینی و بیوشیمیایی میتوانند به تمایز میوپاتیهای متابولیک کمک کنند.برای دستیابی به تشخیص سریع و مطمئن این شرایط، آزمایش ژنتیک باید در اولویت قرار گیرد.
فقدان ناهنجاریهای آشکار EMG، اطلاعات محدود بهدستآمده از بیوپسی عضلانی و فعالیت متغیر CK از ویژگیهای این بیماری هستند و ممکن است باعث تاخیر در تشخیص شوند. در بیمار مبتلا به میالژی فعالیتی، والدین فامیلی و افزایش اپیزودیک SC، آزمایش ژنتیک باید به عنوان یک ابزار تشخیصی اولیه در نظر گرفته شود تا اینکه صرفاً بر آزمایش عملکردی فعالیت آنزیم یا هیستوشیمی عضلانی تکیه شود.
تست استرس ساعد، MRI عضلانی و تست های عملکرد تنفسی در بیمار توصیف شده انجام نشد که محدودیت های گزارش حاضر است.
تست استرس ساعد، که معمولاً به عنوان یک ابزار غربالگری عملکردی خط اول استفاده میشود، و MRI عضلانی انجام نشد، زیرا کار تشخیصی عمدتاً به سمت تأیید مولکولی و بیوشیمیایی پس از در دسترس قرار گرفتن مواد بیوپسی متمرکز بود. هیچ آزمایش عملکرد تنفسی انجام نشد، مطابق با عدم وجود علائم بالینی حاکی از درگیری عضلات تنفسی و مطابق با فنوتیپ خفیف با شروع دیررس مشاهده شده در این بیمار. این ارزیابی های عملکردی و تصویربرداری باید در ارزیابی های آینده نگر بیماران مشابه در نظر گرفته شود.
در حال حاضر هیچ درمان خاصی برای GSD-VII در دسترس نیست و مدیریت اساساً بر تغییرات سبک زندگی متکی است. اجتناب از ورزش های بی هوازی با شدت بالا توصیه می شود. همچنین باید از خوردن وعده های غذایی غنی از کربوهیدرات بلافاصله قبل از ورزش اجتناب شود، زیرا در دسترس بودن گلوکز به طور متناقضی تحمل ورزش را در این شرایط با سرکوب لیپولیز و در نتیجه محروم کردن ماهیچه های اسکلتی از بسترهای اسید چرب مختل می کند.). یک رژیم غذایی کم کربوهیدرات و ورزش هوازی متوسط و منظم ممکن است مفید باشد ().
یک رویکرد دارویی عاقلانه ضروری است، زیرا گزارش های قبلی تاکید کرده اند که داروهای خاص می توانند شرایط بالینی زمینه ای را بدتر کنند.).
در مطالعه GSD-VII، یک رویکرد متقابل گونه ممکن است به ویژه آموزنده باشد. مدلهای ناک اوت موش کمبود PFK قبلاً تولید شدهاند، و شناسایی همان نوع بدمعنی در سگها امکان جالب استفاده از مدلهای سگ طبیعی را به عنوان یک ابزار تحقیقاتی اضافی افزایش میدهد. مدلهای حیوانی طبیعی از این نوع میتوانند در کنار دادههای جوندگان ارزش افزوده داشته باشند، زیرا گاهی اوقات ویژگیهایی از فنوتیپ انسانی را منعکس میکنند که موشها قادر به گرفتن آن نیستند.; ).
Conclusion
We describe here the first human case of GSD-VII associated with a homozygous PFKM نوع p. (Arg184Trp)، که قبلا فقط در سگ های Wachtelhund مستند شده بود. این گزارش ژنتیک دامپزشکی و انسانی را به هم پیوند میدهد، شواهد متقابل گونهای قانعکنندهای را برای بیماریزایی این گونه ارائه میکند، و طیف جهشای بیماری تارویی را گسترش میدهد. حاشیه نویسی گونه های متقابل نشان دهنده یک استراتژی اضافی امیدوارکننده در طبقه بندی انواع برای اختلالات نادر مندلی است.
Statements
Data availability statement
The datasets presented in this article are not readily available because they contain information that could compromise the privacy of the research participant. Requests to access the datasets should be directed to the corresponding author (dario.ronchi@unimi.it).
بیانیه اخلاق
The studies involving humans were approved by the Ethics Committee of Fondazione IRCCS Ca’ Granda Ospedale Maggiore Policlinico (protocol number: 186771) and were conducted in accordance with the principles of the Declaration of Helsinki, the local legislation and institutional requirements. The participant provided written informed consent to participate in this study. Written informed consent was obtained from the patient for the publication of the clinical, genetic and image data included in this article, including any potentially identifiable images or data.
سهم نویسنده
MG: Conceptualization, Data curation, Investigation, Writing – original draft, Writing – review and editing. NM: Conceptualization, Data curation, Investigation, Writing – original draft, Writing – review and editing. LN: Data curation, Visualization, Writing – original draft. MR: Data curation, Visualization, Writing – original draft. SZ: Data curation, Visualization, Writing – original draft. FF: Data curation, Writing – original draft. GT: Data curation, Writing – original draft. MM: Supervision, Validation, Writing – original draft. ML: Data curation, Supervision, Writing – original draft. SC: Funding acquisition, Resources, Supervision, Writing – original draft. GC: Funding acquisition, Resources, Supervision, Writing – original draft. DR: Conceptualization, Data curation, Investigation, Visualization, Writing – original draft, Writing – review and editing.
تامین مالی
The author(s) declared that financial support was received for this work and/or its publication. This work was supported by the Italian Ministry of Health (Ministero della Salute), Ricerca Corrente 2026, to S.P.C. and G.P.C.
قدردانی
The authors gratefully acknowledge the Associazione Amici del Centro Dino Ferrari for its continuous support.
تضاد منافع
The author(s) declared that this work was conducted in the absence of any commercial or financial relationships that could be construed as a potential conflict of interest.
بیانیه تولید هوش مصنوعی
The author(s) declared that generative AI was not used in the creation of this manuscript.
Any alternative text (alt text) provided alongside figures in this article has been generated by Frontiers with the support of artificial intelligence and reasonable efforts have been made to ensure accuracy, including review by the authors wherever possible. If you identify any issues, please contact us.
یادداشت ناشر
All claims expressed in this article are solely those of the authors and do not necessarily represent those of their affiliated organizations, or those of the publisher, the editors and the reviewers. Any product that may be evaluated in this article, or claim that may be made by its manufacturer, is not guaranteed or endorsed by the publisher.
References
-
AuranenM.PalmioJ.YlikallioE.HuovinenS.PaetauA.SandellS.et al (2015). PFKM gene defect and glycogen storage disease GSDVII with misleading enzyme histochemistry. Neurol. Genet.1 (1) e7. 10.1212/NXG.0000000000000007
-
BerardoA.DiMauroS.HiranoM. (2010). A diagnostic algorithm for metabolic myopathies. Curr. Neurol. Neurosci. Rep.10 (2) 118—126. 10.1007/s11910-010-0096-4
-
ChenY.WangX.JiN.FangQ.ChangX.LiuM. (2024). Case report: comprehensive exploration of a novel PFKM mutation in glycogen storage disease type VII. Front. Genet.15، 1422908. 10.3389/fgene.2024.1422908
-
DiMauroS.SpiegelR. (2011). Progress and problems in muscle glycogenoses. Acta Myol.30 (2) 96—102.
-
FilostoM.Cotti PiccinelliS.PichiecchioA.MusumeciO.GalvagniA.CariaF.et al (2019). Late and severe myopathy in a patient with glycogenosis VII worsened by cyclosporine and amiodarone. Front. Neurol.10، 77. 10.3389/fneur.2019.00077
-
GarcíaM.PujolA.RuzoA.RiuE.RuberteJ.ArbósA.et al (2009). Phosphofructo-1-kinase deficiency leads to a severe cardiac and hematological disorder in addition to skeletal muscle glycogenosis. PLoS Genet.5 (8) e1000615. 10.1371/journal.pgen.1000615
-
HallerR. G.LewisS. F. (1991). Glucose-induced exertional fatigue in muscle phosphofructokinase deficiency. N. Engl. J. Med.324 (6) 364—369. 10.1056/NEJM199102073240603
-
HowardT. D.AkotsG.BowdenD. W. (1996). Physical and genetic mapping of the muscle phosphofructokinase gene (PFKM): reassignment to human chromosome 12q. Genomics34 (1) 122—127. 10.1006/geno.1996.0250
-
Inal GultekinG.RajK.LehmanS.HillströmA.GigerU. (2012). Missense mutation in PFKM associated with muscle-type phosphofructokinase deficiency in the Wachtelhund dog. Mol. Cell Probes26 (6) 243—247. 10.1016/j.mcp.2012.02.004
-
LuciaA.MartinuzziA.Nogales-GadeaG.QuinlivanR.ReasonS.International Association for Muscle Glycogen Storage Disease study group (2021). Clinical practice guidelines for glycogen storage disease V and VII (McArdle disease and Tarui disease) from an international study group. Neuromuscul. Disord.31 (12) 1296—1310. 10.1016/j.nmd.2021.10.006
-
MalfattiE.BiroukN.RomeroN. B.PiraudM.PetitF. M.HogrelJ. Y.et al (2012). Juvenile-onset permanent weakness in muscle phosphofructokinase deficiency. J. Neurol. Sci.316 (1-2) 173—177. 10.1016/j.jns.2012.01.027
-
MusumeciO.BrunoC.MonginiT.RodolicoC.AguennouzM.BarcaE.et al (2012). Clinical features and new molecular findings in muscle phosphofructokinase deficiency (GSD type VII). Neuromuscul. Disord.22 (4) 325—330. 10.1016/j.nmd.2011.10.022
-
RabenN.ShermanJ. B. (1995). Mutations in muscle phosphofructokinase gene. Hum. Mutat.6 (1) 1—6. 10.1002/humu.1380060102
-
ServideiS.BonillaE.DiedrichR. G.KornfeldM.OatesJ. D.DavidsonM.et al (1986). Fatal infantile form of muscle phosphofructokinase deficiency. Neurology36 (11) 1465—1470. 10.1212/wnl.36.11.1465
-
ShermanJ. B.RabenN.NicastriC.ArgovZ.NakajimaH.AdamsE. M.et al (1994). Common mutations in the phosphofructokinase-M gene in Ashkenazi Jewish patients with glycogenosis VII and their population frequency. Am. J. Hum. Genet.55 (2) 305—313.
-
SivakumarK.VasconcelosO.GoldfarbL.DalakasM. C. (1996). Late-onset muscle weakness in partial phosphofructokinase deficiency: a unique myopathy with vacuoles, abnormal mitochondria, and absence of the common exon 5/intron 5 junction point mutation. Neurology46 (5) 1337—1342. 10.1212/wnl.46.5.1337
-
TarnopolskyM. A. (2022). Metabolic myopathies. Contin. (Minneap Minn)28 (6) 1752—1777. 10.1212/CON.0000000000001182
-
TaruiS.OkunoG.IkuraY.TanakaT.SudaM.NishikawaM. (1965). Phosphofructokinase deficiency in skeletal muscle: a new type of glycogenosis. Biochem. Biophys. Res. Commun.19 (4) 517—523. 10.1016/0006-291x(65)90156-7
-
ToscanoA.MusumeciO. (2007). Tarui disease and distal glycogenoses: clinical and genetic update. Acta Myol.26 (2) 105—107.
-
VoraS.SeamanC.DurhamS.PiomelliS. (1980). Isozymes of human phosphofructokinase: identification and subunit structural characterization of a new system. Proc. Natl. Acad. Sci. U. S. A.77 (1) 62—66. 10.1073/pnas.77.1.62
-
VorgerdM.KaritzkyJ.RistowM.Van SchaftingenE.TegenthoffM.JerusalemF.et al (1996). Muscle phosphofructokinase deficiency in two generations. J. Neurol. Sci.141 (1-2) 95—99. 10.1016/0022-510x(96)00131-1
خلاصه
Keywords
glycogen storage disease, GSD-VII, metabolic myopathy, PFKM, phosphofructokinase, Tarui disease
Citation
Griffo M, Molitierno N, Napoli L, Ripolone M, Zanotti S, Fortunato F, Tumminello G, Moggio M, Locatelli M, Corti SP, Comi GP and Ronchi D (2026) Glycogen storage disease type VII (Tarui disease): a case report presenting a PFKM variant previously described only in canine models. در جلو. متاهل 17:1925751. doi: 10.3389/fgene.2026.1925751
Published
01 September 2026
Updates
Check for updates
حق چاپ
© 2026 Griffo، Molitierno، Napoli، Ripolone، Zanotti، Fortunato، Tumminello، Moggio، Locatelli، Corti، Comi و Ronchi.
This is an open-access article distributed under the terms of the Creative Commons Attribution License (CC BY). استفاده، توزیع یا تکثیر در انجمنهای دیگر مجاز است، مشروط بر اینکه نویسنده (ها) اصلی و صاحب (ها) حق چاپ تایید شده باشند و طبق رویه دانشگاهی پذیرفته شده، به انتشار اصلی در این مجله استناد شود. هیچ گونه استفاده، توزیع یا تولید مثلی که با این شرایط مطابقت نداشته باشد مجاز نیست.
*Correspondence: Dario Ronchi, dario.ronchi@unimi.it
سلب مسئولیت
تمام اظهارات بیان شده در این مقاله به تنهایی متعلق به نویسندگان است و لزوماً بیانگر اظهارات سازمان های وابسته به آنها یا ناشر، ویراستاران و داوران نیست. هر محصولی که ممکن است در این مقاله ارزیابی شود یا ادعایی که ممکن است توسط سازنده آن باشد، توسط ناشر تضمین یا تایید نمی شود.